
PHARMA LAB · PL-01-034
Karl Fischer : volumétrie, coulométrie et contrôles de performance
Choisissez la configuration Karl Fischer selon la quantité d’eau, la compatibilité de la matrice et la manipulation, puis définissez les preuves nécessaires aux mesures de routine.
Dans cet article
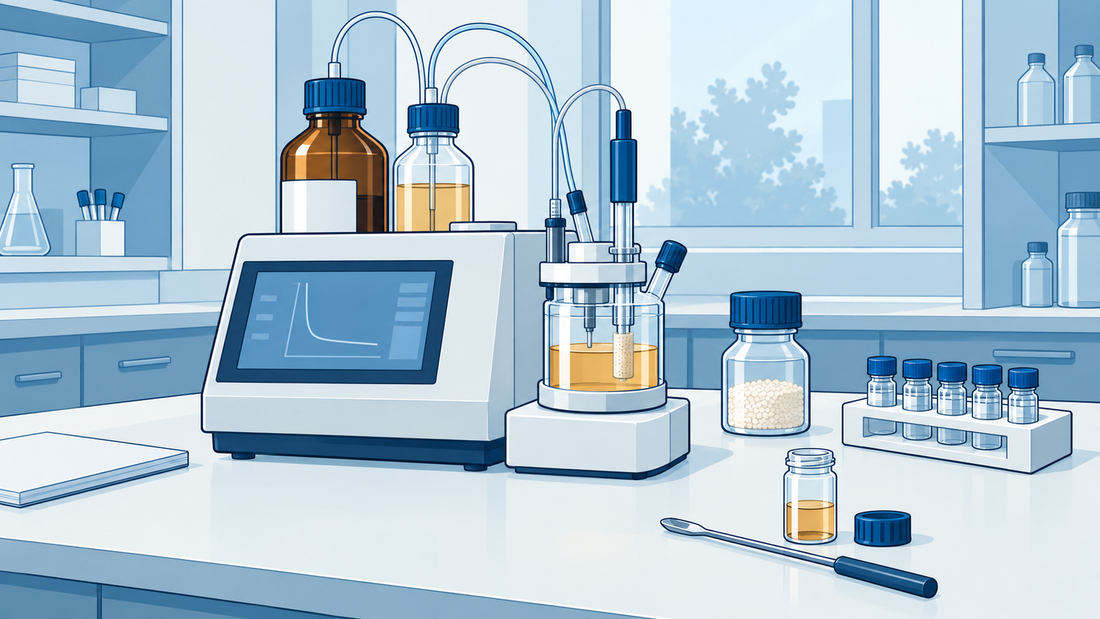
Choisissez le titrage Karl Fischer selon la quantité d’eau attendue dans la cellule, la matrice et la décision à prendre, plutôt que selon un seuil fixe en pourcentage. La volumétrie mesure le volume délivré d’un réactif dont l’équivalent en eau est établi ; la coulométrie relie l’iode produit électrochimiquement à la charge électrique. Les deux nécessitent une chimie adaptée, une introduction maîtrisée et des performances démontrées.
Une faible dérive ou un contrôle satisfaisant avec une référence d’eau ne prouvent pas qu’un échantillon peu soluble libère toute son eau. De même, la perte à la dessiccation n’est pas automatiquement spécifique de l’eau. Cet article relie le choix de l’instrument, deux tableaux originaux et un cas hypothétique à une stratégie pratique de contrôle, sans prescrire de limites universelles ni de procédure analytique complète.
Définir le résultat de teneur en eau nécessaire à la décision
Partez du mesurande : fraction massique d’eau dans un matériau défini, selon une base d’expression déclarée et une procédure déterminée. Précisez si l’échantillon est hygroscopique, hétérogène, volatil, hydraté ou susceptible de changer pendant sa manipulation. Le seul terme « humidité » est trop imprécis dans un besoin utilisateur lorsque plusieurs méthodes peuvent fournir des grandeurs différentes.
La perte à la dessiccation mesure la masse perdue dans des conditions spécifiées. D’autres composants volatils peuvent y contribuer et une partie de l’eau peut rester. Le Karl Fischer repose sur une réaction chimique pour doser l’eau, mais des réactions interférentes et une libération incomplète peuvent biaiser le résultat. La formation NIST explique cette distinction. Un accord entre les méthodes sur un échantillon est un élément utile, sans démontrer leur interchangeabilité pour toutes les formulations.
Pour les essais pharmacopéiques, identifiez la monographie, le chapitre, l’édition et la date d’entrée en vigueur applicables avant de choisir la procédure. L’introduction publique d’USP ⟨921⟩ place la monographie au centre du choix. Les chapitres Ph. Eur. 2.5.12 et 2.5.32 concernent des approches différentes du dosage de l’eau ; leurs textes intégraux actuels n’ont pas été consultés pour cet article. Obtenez le texte applicable sous maîtrise documentaire avant de définir les essais de conformité.
Précisez la décision étayée par le résultat : libération d’un matériau, investigation, stabilité ou développement. L’intervalle de travail, la sélectivité, la fidélité et l’incertitude à rapporter découlent de cet usage. Une comparaison scientifique sur des huiles ou du ciment peut révéler un mécanisme d’erreur ; elle ne valide pas à elle seule une matrice pharmaceutique et n’en fixe pas le critère d’acceptation.
Comparer volumétrie et coulométrie à la quantité d’eau prévue
En Karl Fischer volumétrique, un système de dosage ajoute une solution titrante contenant de l’iode. Son équivalent en eau, souvent appelé titre ou facteur, relie le volume délivré à la quantité d’eau. La détermination du titre établit ce facteur dans les conditions pertinentes. Les performances du dosage et la détection du point final restent des contributions distinctes au résultat.
En Karl Fischer coulométrique, l’iode est produit électrochimiquement à partir de l’iodure. La charge mesurée permet de calculer la quantité produite lorsque les conditions de réaction et de rendement en courant nécessaires sont satisfaites. Il n’y a pas de titre volumétrique à déterminer de la même manière. Cela ne supprime ni les contrôles du système électrique, ni le choix des réactifs, les mesures de référence ou la vérification de la méthode.
La coulométrie est souvent envisagée pour de faibles quantités absolues d’eau ; la volumétrie est souvent pratique pour des quantités plus importantes et une introduction flexible. La frontière utile dépend de la prise d’essai, de la fraction d’eau, du fond, de la capacité du réactif, des performances de dosage ou de mesure de charge et de l’incertitude requise. Une petite prise d’un échantillon plus humide peut apporter moins d’eau qu’une grande prise d’un échantillon plus sec.
Ne choisissez pas uniquement à partir d’un intervalle de concentration de catalogue. Vérifiez qu’une prise représentative peut être transférée de façon reproductible, que son eau est accessible et que la matrice ne surcharge ni ne modifie le milieu de la cellule. Établissez une fenêtre opératoire reliant prise d’essai, quantité d’eau attendue et performances acceptables, puis étudiez ses extrêmes pendant le développement.
| Matrice et quantité attendue | Option à évaluer | Interférence ou limite principale | Preuves nécessaires |
|---|---|---|---|
| Liquide miscible apportant peu d’eau | Coulométrie avec transfert protégé | L’humidité ambiante peut peser fortement face à l’eau de l’échantillon | Blanc de transfert représentatif et référence adaptée à la faible quantité |
| Liquide miscible apportant davantage d’eau | Volumétrie avec réactif et capacité de dosage adaptés | Capacité de la cellule et performance du volume délivré | Titre, contrôles du dosage et récupération sur échantillon représentatif |
| Solide libérant son eau dans un milieu compatible | Ajout direct ou extraction maîtrisée | Libération incomplète et humidité introduite lors de l’ajout | Étude d’extraction, blanc de manipulation comparable et preuves sur la matrice |
| Solide peu soluble ou liquide non miscible | Extraction ou transfert par four, si justifié | Rétention d’eau, décomposition ou interférents volatils | Étude de libération/transfert, blancs et éléments indépendants |
| Matrice chimiquement réactive | Système réactif compatible ou séparation de l’eau et de la matrice | Réactions consommant l’iode ou produisant de l’eau | Étude de sélectivité pour la combinaison réelle matrice/réactif |
| Matériau hygroscopique ou volatil | Prélèvement protégé et base d’expression définie | Composition modifiée avant l’analyse | Étude des durées de manipulation et des récipients selon un plan approuvé |
Intégrer l’introduction de l’échantillon à la méthode
Le transfert d’un liquide doit apporter une prise représentative connue sans absorption incontrôlée d’eau ni perte de matière volatile. Choisissez un dispositif compatible et suffisamment étanche, en justifiant l’emploi de la masse ou du volume. Pour passer de l’un à l’autre, établissez les informations nécessaires sur la masse volumique et la température. Une graduation nominale de seringue ne démontre pas à elle seule la quantité réellement délivrée.
Pour les solides, distinguez dissolution visible et extraction complète de l’eau. Un solide dispersé peut libérer efficacement son eau, tandis qu’une solution limpide n’exclut pas une interférence chimique. Établissez la préparation des particules, le mélange et les conditions d’extraction à partir de preuves. Broyage, chauffage ou exposition prolongée peuvent modifier l’eau initiale et doivent donc être évalués.
Un four peut séparer l’eau libérée d’une matrice inadaptée au contact direct avec la cellule. Un gaz vecteur transporte la vapeur vers le système de titrage. Évaluez le fond du flacon, les contributions du gaz et du trajet de transfert, l’efficacité du transfert de l’eau et le profil de libération. Température et durée doivent libérer l’eau pertinente sans en produire davantage par décomposition.
Dans leur étude de 2004, Margolis et ses collègues ont montré que des produits volatils de certaines huiles raffinées pouvaient provoquer dans le réactif une réponse apparente d’eau. Le four ne garantit donc pas l’absence d’interférence chimique. Cette étude justifie la recherche de ce mécanisme ; ses températures, réactifs et conclusions ne constituent pas une méthode directement applicable aux échantillons pharmaceutiques.
Documentez la justification des blancs et des corrections avant l’usage courant. Un fond de cellule, un flacon de four vide et un blanc de solvant d’extraction répondent à des questions différentes. Employez des conditions de préparation et d’exposition représentatives de l’opération prévue. Ne soustrayez pas un blanc choisi pour obtenir un résultat conforme à la spécification.
Évaluer les réactifs, la cellule fermée et la chimie de la matrice
La compatibilité concerne l’ensemble constitué par l’échantillon, le solvant ou milieu d’extraction, le titrant ou l’électrolyte, les électrodes et la configuration de cellule. Un réactif adapté à une matrice peut ne pas convenir à une autre. Confirmez les combinaisons approuvées et les instructions opératoires ; changer uniquement le nom d’un produit dans la méthode ne démontre pas l’équivalence.
Les difficultés possibles comprennent la consommation d’iode indépendamment de l’eau, la formation d’eau par réaction, une extraction lente et l’accumulation de matrice modifiant le milieu. Certaines matrices carbonylées peuvent réagir dans certains milieux. Considérez la structure chimique comme un signal de risque à étudier, sans présumer que tous les matériaux d’une grande catégorie se comportent de façon identique.
Assurez la traçabilité de l’identité, du lot, de la péremption, de l’ouverture, du stockage et de l’état en cours d’utilisation des réactifs. Vérifiez les tubulures accessibles, raccords, fermetures et éléments desséchants dans le cadre des contrôles autorisés à l’opérateur. Une cellule fermée limite les échanges avec l’air, sans prouver l’étanchéité de chaque raccord ni la sécheresse de chaque composant introduit.
Utilisez les fiches de données de sécurité et les mesures approuvées pour les réactifs réels. Prenez en compte vapeurs de solvants, substances corrosives ou nocives, objets piquants, bris de verre et déchets. Four et gaz ajoutent des risques thermiques et de pression. N’improvisez pas de mélanges, ne neutralisez pas les protections et n’ouvrez pas les ensembles électriques pour rechercher une anomalie analytique.
Distinguer titre, contrôles de référence, qualification et performances de méthode
Une référence utile possède une valeur assignée en eau adaptée à l’usage, une incertitude documentée ou d’autres informations pertinentes sur cette valeur, une traçabilité, des consignes de manipulation et une stabilité établies. Choisissez une forme et une quantité d’eau compatibles avec la configuration. Lisez certificat et instructions : une référence adaptée à l’ajout direct ne met pas nécessairement à l’épreuve l’ensemble du four ou de l’extraction.
En volumétrie, établissez et maintenez le titre par une procédure approuvée. Précisez ses unités et son utilisation dans le logiciel. Un titre satisfaisant ne vérifie pas à lui seul le dosage, la balance, les réglages du point final ou l’extraction. Définissez un contrôle indépendant des performances lorsque la stratégie de contrôle et la procédure applicable le justifient.
En coulométrie, vérifiez la réponse avec une référence d’eau appropriée et conservez les informations pertinentes sur charge, point final et fond. Qualification et étalonnage des fonctions instrumentales applicables restent nécessaires selon le système qualité. La relation théorique entre charge et iode ne remplace pas la preuve que l’ensemble fonctionne correctement en utilisation réelle.
| Contrôle | Point d’attention en volumétrie | Point d’attention en coulométrie | Ce qu’il ne démontre pas |
|---|---|---|---|
| Caractérisation du réactif | Titre ou équivalent en eau, unités et validité | Compatibilité et capacité en usage de l’électrolyte ; pas de titre volumétrique équivalent | Absence d’interférence de matrice |
| Fonctions instrumentales | Dosage, détection du point final et mesures pertinentes | Mesure/génération de charge et détection du point final | Extraction complète de l’eau de l’échantillon |
| Mesure d’une référence | Quantité d’eau connue par le trajet d’introduction spécifié | Quantité connue adaptée à la réponse aux faibles apports prévus | Aptitude à toutes les matrices |
| Fond et blancs | Contributions pertinentes de cellule, solvant et manipulation | Dérive et blancs pertinents d’introduction, de four ou d’extraction | Correction universellement acceptable |
| Performances sur matrice | Libération/extraction et sélectivité avec le réactif choisi | Libération/transfert et sélectivité avec l’électrolyte choisi | Conformité au-delà du domaine démontré |
| Tendances et maîtrise des changements | Titre, contrôles, résultats et changements de réactif/dosage | Dérive, contrôles, résultats et changements de cellule/électrodes | Autorisation automatique de poursuivre après un contrôle obligatoire non conforme |
Le blanc est une comparaison définie ; la dérive est une réponse de fond évoluant dans le temps. Aucun des deux n’est la teneur en eau de l’échantillon. Enregistrez le mode de correction du logiciel, sa justification et son intervalle d’application. Un fond stable mais élevé peut compromettre une faible quantité d’eau ; un fond instable rend une correction simple difficile à justifier.
L’EDQM précise que la quantité indiquée dans l’exercice d’aptitude de 2.5.12 concerne cet exercice, et non une limite basse universelle de la technique. Une autre FAQ distingue l’exemple de la méthode A de la méthode B. Consultez le chapitre intégral applicable pour l’essai réel. Ne transposez pas les ajouts, limites ou calculs d’un exemple à toutes les méthodes KF.
Dans le VIM, étalonnage, vérification et ajustage ont des sens différents ; le titrage est l’opération analytique. La qualification documente l’aptitude de l’équipement à l’usage prévu, tandis que validation ou vérification de méthode concernent la procédure dans sa matrice et son contexte. EU GMP Chapter 6, Annex 15 et ICH Q14 soutiennent une stratégie cohérente, sans remplacer toutes ces activités par une seule référence conforme.
Examiner la dérive et les résultats inattendus par étapes
Conservez d’abord courbe originale, réponse brute, résultat, blanc, historique de dérive, état des réactifs et paramètres. Décrivez si le problème survient avant l’ajout, seulement avec une matrice, après un changement de réactif ou avec une technique de transfert. Vérifiez masses, unités, titre sélectionné et corrections avant de conclure à une fuite ou à une panne.
Suivez une séquence approuvée en modifiant un facteur pertinent à la fois. Établissez le fond du système conditionné, comparez une référence adaptée, puis examinez le blanc d’introduction et un échantillon représentatif. Si l’anomalie précède l’ajout, contrôlez les raccords externes et consommables dans les limites autorisées. Si elle ne concerne que l’échantillon, examinez manipulation, libération et compatibilité chimique.
Cas qualitatif hypothétique — échantillon peu soluble. Une référence d’eau ajoutée directement satisfait au contrôle, mais un solide donne des réponses variables qui persistent après le point final habituel. Cela ne démontre pas une panne. Étudiez libération/extraction et pertinence du point final dans un plan de développement ou d’investigation. Comparez des préparations justifiées ; n’évaluez le four que si la libération sans décomposition et le transfert peuvent être démontrés.
Cas qualitatif hypothétique — humidité introduite pendant la manipulation. Un circuit similaire donne une réponse plus élevée après une manipulation prolongée à l’air, alors que transferts protégés et référence directe restent cohérents. Comparez des blancs de manipulation équivalents et les expositions de l’échantillon sans changer simultanément réactif et méthode. Ce profil étaye une contribution de la manipulation, sans prouver que l’eau initiale de l’échantillon est acceptable.
Aucun de ces cas ne contient de données expérimentales, de limites d’acceptation ou de nombre imposé de répétitions. Le premier parcours exige des preuves sur la méthode ; le second une technique de transfert maîtrisée et une évaluation d’impact. Lorsqu’un contrôle obligatoire échoue ou qu’un résultat est suspect, appliquez le processus de déviation ou OOS du site. Ne répétez pas jusqu’à obtenir la conformité et n’écartez pas les résultats défavorables.
Sollicitez l’assistance si les vérifications dépassent l’autorité de l’opérateur, si un risque apparaît ou si les éléments disponibles ne distinguent pas les causes. Fournissez séquence complète, blancs et dérives, certificat de référence, lots, historique de maintenance et configuration exacte d’introduction. Après intervention, justifiez les contrôles de remise en service et examinez les résultats antérieurs potentiellement affectés.
Documenter un choix durable en routine
Construisez les besoins utilisateurs autour d’échantillons et de décisions représentatifs. Évaluez le travail complet : performances accessibles, préparation, solvants et déchets, exposition de l’opérateur, consommables, maintenance, enregistrements logiciels et continuité du service. Un temps d’analyse séduisant apporte peu si la préparation est instable ou si les données brutes ne peuvent être examinées.
La liste GuideGxP suivante aide à planifier ; elle ne constitue pas une norme réglementaire supplémentaire. Associez chaque point à une preuve et à un responsable avant d’approuver l’usage courant.
- Définir les matériaux, la base d’expression de la teneur en eau, les décisions et les méthodes contrôlées applicables.
- Justifier la fenêtre opératoire par la prise d’essai, la quantité absolue d’eau et la compatibilité de la matrice.
- Démontrer introduction, extraction ou transfert par four avec des échantillons représentatifs et des blancs adaptés.
- Attribuer les responsabilités de qualification, d’étalonnages pertinents, de détermination du titre et de contrôles des performances.
- Fixer critères et fréquences justifiés par les exigences applicables, le risque, la stabilité et les performances observées.
- Conserver courbes brutes, masses, facteurs des réactifs, corrections, résultats des références, actions des utilisateurs et conclusions revues.
- Définir les changements déclencheurs, les investigations, les limites de maintenance et les preuves de remise en service.
Un changement de formulation du réactif, de cellule, d’accessoire de transfert, de préparation, de calcul logiciel ou de domaine de matrices peut invalider une hypothèse antérieure. Évaluez son impact avant utilisation et décidez si une vérification, une revalidation partielle ou un travail plus large s’impose. Un nom de méthode enregistré ne doit pas masquer une procédure profondément modifiée.
Le choix est défendable lorsque le laboratoire peut expliquer pourquoi son processus complet convient aux échantillons et aux décisions réels. Explicitez les limites résiduelles : eau liée inaccessible, chimie suspecte, sensibilité au fond ou matrices non étudiées exigent des restrictions définies ou des preuves supplémentaires, même si les références de routine sont satisfaisantes.
Sources et applicabilité
Sources vérifiées le 29 septembre 2026. Aperçus pharmacopéiques et FAQ ne remplacent pas les chapitres actuels sous maîtrise documentaire. La formation NIST et les études citées étayent les principes scientifiques ; leurs conditions illustratives ne sont pas des exigences QC universelles. Tableaux de décision, parcours diagnostiques et liste de contrôle sont des recommandations GuideGxP. Aucun lien vers un fabricant ou distributeur n’est utilisé.
- USP (2025). General Chapter ⟨921⟩ Water Determination. Public introduction; full current chapter not accessed.
- EDQM. FAQ on the water amount in the suitability exercise of chapter 2.5.12. Updated 15 September 2021.
- EDQM. FAQ on suitability for methods A and B of chapter 2.5.12. Updated 15 September 2021.
- NIST SP 1209 (2017). SIM Chemical Metrology Working Group training, July 2016. Quantitative Water Determination, PDF pp. 56–60. Scientific training material.
- Margolis SA, Vaishnav K, Sieber JR (2004). Measurement of water by oven evaporation using a novel oven design. 1. Water in water-saturated 1-octanol, coal, cement, and refined oils. Original research; NIST-hosted full text.
- Suiter C, Widegren JA (2021). Hygroscopic Tendencies of Substances Used as Calibrants for Quantitative Nuclear Magnetic Resonance Spectroscopy. Analytical Chemistry 93(51). DOI 10.1021/acs.analchem.1c04268. Abstract consulted.
- European Commission. EudraLex Volume 4, EU GMP Chapter 6: Quality Control. Effective 1 October 2014.
- European Commission. EudraLex Volume 4, Annex 15: Qualification and Validation. Effective 1 October 2015.
- ICH Q14, Analytical Procedure Development. FDA final guidance, March 2024.
- JCGM. International Vocabulary of Metrology, VIM 2.39: calibration.
Articles Pharma Lab associés
- Qualification des instruments analytiques et USP ⟨1058⟩
- Qualification, validation de méthode et aptitude du système
Poursuivre la lecture

PL-01-036
Mesure de conductivité : cellule, température et applications
Une démarche pratique pour adapter la cellule au prélèvement, interpréter la compensation de température et examiner des résultats incohérents sans assimiler conductivité et pureté chimique globale.
Lire l’article
PL-01-035
Mesure du pH : électrodes, échantillons difficiles et diagnostic
Un parcours pratique pour les électrodes de pH, les échantillons peu conducteurs ou visqueux, la compensation thermique et les lectures instables.
Lire l’article
PL-01-033
Anomalies du COT : blancs, contamination et résultats inattendus
Une démarche séquentielle face aux résultats COT inattendus : distinguer eau, récipients, préparation et analyseur avant d’attribuer une cause.
Lire l’article